Entropia: disuguaglianza di Clausius, variazione di entropia, Boltzmann ed esercizi
Fisica 1 › Termodinamicadi Valentino RoccoAggiornato il 17 min di lettura
In questa pagina
- Il problema: in che verso vanno le cose
- La disuguaglianza di Clausius
- La definizione di entropia
- Come si calcola la variazione di entropia
- Il principio di aumento dell’entropia
- Il lavoro perso: l’energia si degrada
- Il piano T-S
- Boltzmann: l’entropia si conta
- Un po’ di storia
- La freccia del tempo e la vita
- Gli errori più comuni
- Esercizi svolti
- In sintesi
Un cubetto di ghiaccio si scioglie in una stanza calda, un profumo si diffonde nell’aria, un caffè si raffredda: sono processi che vanno sempre in un verso solo. L’entropia è la grandezza che permette di capire, con un calcolo, quale verso è permesso, ed è il cuore del secondo principio della termodinamica. In questa pagina vediamo la disuguaglianza di Clausius, la definizione di entropia termodinamica, come si calcola la variazione di entropia anche nelle trasformazioni irreversibili, le formule più usate, il principio di aumento, il lavoro perso, il piano T-S, i microstati di Boltzmann, il legame con il disordine, un po’ di storia, gli errori più comuni e sei esercizi svolti.
Il problema: in che verso vanno le cose
Il primo principio tiene i conti dell’energia, ma non dice in che verso va un processo: un caffè tiepido che si scaldasse da solo raffreddando l’aria conserverebbe l’energia, eppure non succede mai. Serve un numero che, calcolato per qualsiasi trasformazione, dica con il suo segno se è possibile.
La disuguaglianza di Clausius
Con il teorema di Carnot abbiamo visto che una macchina tra una sorgente calda a e una fredda a , che assorbe e cede , rispetta sempre:
con l’uguale solo se è reversibile. I calori hanno il loro segno: positivo se entrano nel sistema, negativo se escono.
Rudolf Clausius estese il risultato a un ciclo che scambia calore con un numero qualsiasi di sorgenti. L’idea: si affianca a ogni sorgente una piccola macchina di Carnot che le restituisce il calore preso dal ciclo, prendendolo da un’unica sorgente di riferimento. Se la somma fosse positiva, l’insieme trasformerebbe in lavoro il calore di una sola sorgente, contro l’enunciato di Kelvin-Planck. Quindi:
Con infinite sorgenti, ognuna scambia un calore piccolissimo e la somma diventa un integrale lungo il ciclo:
È la disuguaglianza di Clausius: l’uguale vale per i cicli reversibili, il minore per quelli irreversibili. Qui è la temperatura della sorgente; solo nei processi reversibili coincide con quella del sistema.
Come si legge. , «sigma» maiuscola, indica una somma; un integrale lungo una curva chiusa. è un calore piccolissimo: si scrive e non perché il calore non è una funzione di stato. Più avanti incontrerai , «omega» maiuscola, , «eta», e , la costante di Boltzmann.
La definizione di entropia
Prendi due stati A e B e due trasformazioni reversibili diverse che li collegano, I e II. Andando da A a B lungo I e tornando lungo II hai un ciclo reversibile, con integrale nullo. Percorrere al contrario una trasformazione reversibile cambia segno a tutti i calori, quindi:
L’integrale dipende solo dagli stati iniziale e finale, come il lavoro delle forze conservative. Esiste allora una funzione di stato, l’entropia , con:
dove è la temperatura assoluta. L’entropia si misura in J/K ed è estensiva: due chili d’acqua ne hanno il doppio di uno. La definizione fissa solo le variazioni; uno zero naturale lo dà il terzo principio.
Le trasformazioni irreversibili: un percorso inventato
Come si calcola ΔS in una trasformazione irreversibile. La formula vale solo lungo trasformazioni reversibili. Ma l’entropia è una funzione di stato: se la trasformazione reale è irreversibile, basta inventare una trasformazione reversibile qualsiasi tra gli stessi stati iniziale e finale, e calcolare l’integrale lungo quella. Il risultato è la variazione di entropia vera.
L’esempio classico è l’espansione libera. Una mole di gas perfetto occupa metà di un recipiente rigido e isolato; l’altra metà è vuota. Tolto il setto, il gas raddoppia il volume senza scambiare calore né compiere lavoro, quindi la temperatura non cambia. Con il calore vero troveresti : sbagliato. Lo stesso stato finale si raggiunge con un’isoterma reversibile, che assorbe :
Tieni a mente questo numero: lo ritroveremo contando le molecole.
Entropia scambiata ed entropia prodotta
Applicando Clausius a un ciclo fatto dalla trasformazione reale da A a B e da una reversibile da B ad A si trova:
dove è il calore vero, la temperatura della sorgente e . Il primo termine è l’entropia scambiata, che viaggia con il calore e può avere qualsiasi segno. Il secondo è l’entropia prodotta dalle irreversibilità, come attriti, mescolamenti, espansioni brusche e scambi di calore tra temperature diverse: è zero solo nei processi reversibili. Nell’espansione libera tutti i 5,76 J/K sono prodotti.
Come si calcola la variazione di entropia
| Trasformazione | |
|---|---|
| isoterma reversibile a | |
| sorgente a che riceve | |
| riscaldamento, costante | |
| passaggio di stato a | |
| adiabatica reversibile | |
| gas perfetto |
La seconda riga serve per l’ambiente: una sorgente non cambia temperatura, e per lei ogni scambio è come un’isoterma reversibile; se cede calore, è negativo. Temperature sempre in kelvin.
Riscaldamento. Scaldare un corpo su una fiamma è irreversibile, ma possiamo inventare una strada reversibile: una fila di sorgenti, ognuna più calda della precedente di un piccolissimo. A ogni passo il corpo riceve :
positiva se il corpo si scalda, negativa se si raffredda; è il calore specifico della calorimetria.
Passaggio di stato. Fusione ed ebollizione avvengono a temperatura costante con il calore latente : , positiva quando il corpo assorbe calore e negativa nei passaggi inversi.
Gas perfetto. Lungo una strada reversibile , con e . Dividendo per :
con per un gas monoatomico e per uno biatomico. Con e la relazione di Mayer , vista con l’entalpia, si ottengono le forme con la pressione:
Nell’isobara resta ; nell’adiabatica reversibile , e imponendolo si ritrova la legge .
Il principio di aumento dell’entropia
Un sistema isolato non scambia calore: in ogni istante. Per una trasformazione qualsiasi da A a B, la disuguaglianza diventa:
L’entropia di un sistema isolato non può diminuire: resta costante nelle trasformazioni reversibili e aumenta in quelle irreversibili.
È la forma quantitativa del secondo principio. Un sistema isolato cambia finché la sua entropia non arriva al massimo: allora è in equilibrio. Per questo due corpi a contatto finiscono alla stessa temperatura, come dice il principio zero. Sistema e ambiente insieme formano un sistema isolato, l’universo termodinamico, quindi in ogni trasformazione:
Un processo con è impossibile; con è reversibile.
Esempio. Un chilo di ghiaccio a 0 °C (273,15 K) fonde in una stanza a 22 °C (295,15 K), con . Il ghiaccio riceve il calore, la stanza lo cede:
In totale : lo stesso calore vale più entropia quando entra a bassa temperatura che quando esce ad alta. Con la stanza a 0 °C i due termini si annullerebbero: è il limite reversibile.
L’entropia di un sistema può diminuire. Quando l’acqua gela nel freezer la sua entropia cala. Ma il freezer consuma lavoro e cede calore alla cucina, la cui entropia aumenta di più. Ciò che non può diminuire è l’entropia totale.
Il lavoro perso: l’energia si degrada
Se l’energia si conserva, che cosa si perde in un processo irreversibile? La possibilità di usarla. I 334 kJ del ghiaccio avremmo potuto farli passare attraverso una macchina di Carnot tra la stanza e il ghiaccio: per dare al ghiaccio gli stessi 334 kJ avrebbe preso dalla stanza , producendo circa 26,9 kJ di lavoro. Lasciando fare al calore, quel lavoro è perso. In generale vale il teorema di Gouy-Stodola, dimostrato nel 1889 e nel 1905:
dove è la temperatura dell’ambiente. Qui : lo stesso numero. È la degradazione dell’energia: la quantità resta, ma una parte diventa calore a bassa temperatura, inutilizzabile. In un ambiente a 300 K ogni joule al kelvin prodotto costa 300 J di lavoro. Lo stesso legame compare nell’esercizio 7 degli esercizi svolti di termodinamica.
Il piano T-S
Lungo una trasformazione reversibile : in un grafico con l’entropia in ascissa e la temperatura in ordinata, il calore è l’area sotto la curva, positiva se si va verso destra. Le isoterme sono orizzontali, le adiabatiche reversibili verticali.
Il ciclo di Carnot diventa un rettangolo: nell’isoterma calda 1 → 2 l’entropia del gas aumenta di , nell’adiabatica 2 → 3 la temperatura scende a , nell’isoterma fredda 3 → 4 l’entropia cala della stessa quantità e l’adiabatica 4 → 1 chiude il ciclo.
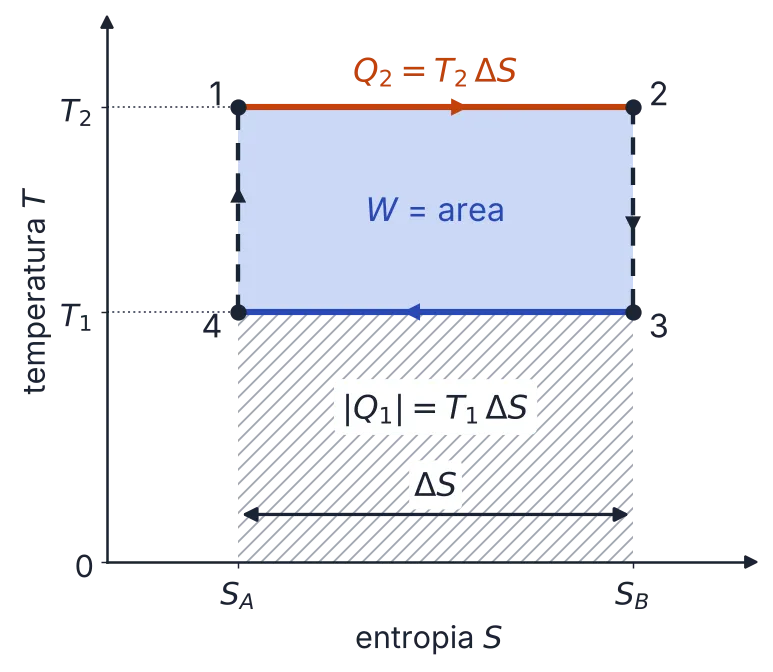
Il calore assorbito è l’area sotto il lato superiore, ; quello ceduto è l’area tratteggiata, ; il lavoro è l’area del rettangolo. Il rendimento è un rapporto di aree:
Boltzmann: l’entropia si conta
Che cosa misura, davvero, l’entropia? La risposta arriva dalla teoria cinetica dei gas. Un macrostato si descrive con poche grandezze: pressione, volume, temperatura, o quante molecole stanno in ciascuna metà del recipiente. Un microstato dice dove si trova e come si muove ogni molecola. Lo stesso macrostato si realizza con moltissimi microstati.
Quattro molecole in una scatola
In una scatola divisa idealmente in due metà ci sono quattro molecole distinguibili. Ognuna può stare a sinistra o a destra: i microstati sono , i macrostati solo cinque, da «4 a sinistra e 0 a destra» fino a «0 e 4». Il numero di microstati di ciascuno è il numero di modi di scegliere le molecole a sinistra, un coefficiente binomiale:
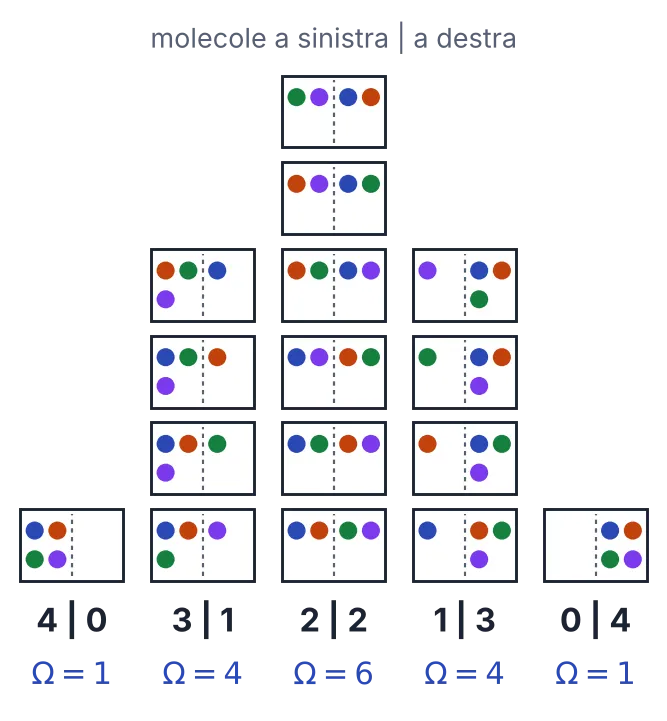
Se le molecole si muovono a caso, tutti i microstati sono ugualmente probabili: «metà e metà» capita 6 volte su 16, il 37,5%; «tutte a sinistra» una volta su 16, il 6,25%. Con quattro molecole non è raro.
Con tante molecole
Con molecole i microstati sono e la probabilità di trovarle tutte a sinistra è . Con 100 molecole fa : guardando la scatola un miliardo di volte al secondo, servirebbero circa 40 000 miliardi di anni, quasi tremila volte l’età dell’universo, per vederla una volta. Intanto dominano i macrostati vicini a metà e metà: quasi tre volte su quattro ne trovi tra 45 e 55 a sinistra.
In una mole, con circa molecole, la probabilità di trovarle tutte in una metà è . Ecco perché un gas non torna mai indietro da solo: non è vietato, è solo improbabile oltre ogni immaginazione.
La formula di Boltzmann
Ludwig Boltzmann collegò l’entropia al numero di microstati di un macrostato:
con , la costante di Boltzmann ( è il numero di Avogadro). Il logaritmo serve perché le entropie di due sistemi si sommano, mentre i microstati si moltiplicano: . Il principio di aumento diventa quasi ovvio: un sistema isolato scivola verso i macrostati con più microstati perché sono i più probabili.
La prova del nove: l’espansione libera
Dopo l’espansione libera ogni molecola ha un volume doppio, quindi il doppio delle posizioni possibili: con molecole, si moltiplica per . Secondo Boltzmann:
perché . Per una mole fa 5,76 J/K, esattamente il risultato dell’isoterma inventata: il calore diviso per la temperatura e il conteggio delle molecole danno lo stesso numero.
Entropia e disordine: un’immagine con dei limiti
Si dice spesso che l’entropia misura il disordine. È un’immagine utile: un gas sparso nel recipiente ha più microstati di uno raccolto in un angolo, un liquido più di un cristallo, il vapore più del liquido. Ma «disordine» è una parola dell’occhio, non della fisica. Un mazzo di carte mescolato sembra più disordinato di uno in ordine, ma la differenza di entropia è , nulla rispetto a un caffè che si raffredda. Conta il numero di microstati, comprese velocità ed energie delle molecole, e nel conto va messo anche l’ambiente.
Un po’ di storia
La parola la inventò Rudolf Clausius nel 1865, dal greco τροπή, «trasformazione», scegliendola apposta simile a «energia». Lo stesso articolo si chiude con due frasi famose: l’energia dell’universo è costante; l’entropia dell’universo tende a un massimo.
Nel 1877 Ludwig Boltzmann legò l’entropia alla probabilità, cioè al numero di modi in cui le molecole realizzano uno stato. La formula nella forma la scrisse però Max Planck intorno al 1900, studiando la radiazione del corpo nero: fu lui a introdurre la costante che oggi porta il nome di Boltzmann. Boltzmann morì nel 1906; sulla sua tomba, nel cimitero centrale di Vienna, è incisa la formula, nella forma S = k. log W.
La freccia del tempo e la vita
Le leggi del moto delle molecole funzionano anche all’indietro: un urto tra palle da biliardo filmato al contrario sembra normale, un uovo che si ricompone no. La differenza la fa l’entropia, la freccia del tempo della termodinamica. Se l’universo fosse un sistema isolato finirebbe in uno stato uniforme senza più trasformazioni, la morte termica: un’idea che risale a William Thomson, il futuro Lord Kelvin, intorno al 1850, e che oggi resta un’ipotesi.
Una pianta che cresce ordina la materia che assorbe, abbassandone l’entropia, senza contraddizioni: un essere vivente è un sistema aperto, che prende energia di buona qualità, luce o cibo, e restituisce calore e scarti, alzando di più l’entropia dell’ambiente. Erwin Schrödinger, in Che cos’è la vita? (1944), disse che un organismo si nutre di «entropia negativa».
Gli errori più comuni
- Usare Q/T lungo una trasformazione irreversibile. Serve una strada reversibile: nell’espansione libera , ma l’entropia aumenta.
- Dividere per la temperatura in gradi Celsius. Per il ghiaccio a 0 °C verrebbe una divisione per zero: si usano i kelvin.
- Sbagliare il segno per l’ambiente. Se il sistema assorbe , l’ambiente lo cede: .
- Dire che l’entropia di un sistema non può mai diminuire. Vale solo per i sistemi isolati: un caffè che si raffredda perde entropia.
- Dimenticare l’ambiente. Per decidere se un processo è possibile conta , non solo il sistema.
- Fare il logaritmo di un rapporto in gradi Celsius. Per un chilo d’acqua da 10 °C a 50 °C, darebbe circa 6740 J/K invece di 553 J/K.
- Pensare che ogni adiabatica abbia ΔS = 0. Solo quelle reversibili: l’espansione libera è adiabatica, ma l’entropia aumenta.
- Confondere il gas con l’universo. In un’isoterma reversibile l’entropia del gas cresce di e quella della sorgente cala altrettanto: reversibile vuol dire .
Esercizi svolti
1. L’acqua che bolle sulla piastra
Testo. In una pentola 0,50 kg d’acqua a 100 °C bollono fino a evaporare del tutto, con . Il calore arriva da una piastra che si comporta come una sorgente a 500 K. Calcola la variazione di entropia dell’acqua, della piastra e dell’universo.
Il calore è . L’acqua lo riceve a 373,15 K, la piastra lo cede a 500 K:
Controllo: con la piastra a 373,15 K i due termini si annullerebbero, il limite reversibile. Per chilogrammo il vapore guadagna circa 6057 J/K, quasi cinque volte i 1223 J/K della fusione del ghiaccio: le sue molecole, libere in tutto il volume, hanno molti più microstati.
2. Il calore che esce di casa
Testo. In inverno una casa perde attraverso pareti e finestre 3,0 kW di calore; dentro ci sono 20 °C, fuori −5 °C. Quanta entropia si produce in un’ora? Perché il passaggio opposto è vietato? Quanto lavoro servirebbe, come minimo, per riportare dentro quel calore con una pompa di calore?
In un’ora passano attraverso le pareti, come visto nella trasmissione di calore. A regime le pareti non cambiano stato; l’interno a 293,15 K cede e l’esterno a 268,15 K lo riceve:
Il passaggio opposto darebbe : è vietato, ed è l’enunciato di Clausius. Una pompa di calore ideale che riporta dentro 10,8 MJ assorbe almeno:
Controllo: è il lavoro perso, , con l’esterno come ambiente.
3. Una bibita che si scalda
Testo. Una lattina con 0,33 kg di bibita esce dal frigorifero a 4 °C e si scalda fino ai 25 °C della stanza. Considera la bibita come acqua, , e trascura la lattina. Calcola la variazione di entropia della bibita, della stanza e dell’universo.
La capacità termica è e il calore ricevuto . Con le temperature in kelvin, 277,15 K e 298,15 K:
Controllo: con la temperatura media, 287,65 K, , quasi uguale a : il logaritmo si comporta come il calore diviso per una temperatura media. L’universo guadagna poco perché le temperature sono vicine.
4. Due strade per lo stesso stato
Testo. Due moli di argon, gas perfetto monoatomico con , passano dallo stato A (, ) allo stato B (, ). Calcola lungo due strade reversibili: (I) un’isoterma a 400 K fino a 48 L, poi un’isocora fino a 250 K; (II) un’adiabatica fino a 250 K, poi un’isoterma fino a 48 L. Confronta anche i calori.
Strada I. Nell’isoterma il volume quadruplica, nell’isocora la temperatura scende:
In totale .
Strada II. Nell’adiabatica reversibile e resta costante, perché per un gas monoatomico:
Stesso valore, come deve essere per una funzione di stato. I calori invece cambiano: nella strada I il gas assorbe e cede , in totale 5,48 kJ; nella II assorbe solo .
Controllo: la formula generale del gas perfetto contiene proprio i due termini della strada I. Essendo reversibili, in entrambe le strade l’ambiente perde 11,33 J/K.
5. Contare le molecole
Testo. Una scatola divisa idealmente in due metà contiene molecole che si muovono a caso. (a) Con : quanti sono i microstati, qual è la probabilità di trovarle tutte a sinistra e quella di trovarne 5 per parte, e quanto differisce l’entropia dei due macrostati? (b) 0,25 mol di gas perfetto si espandono nel vuoto raddoppiando il volume: calcola con Boltzmann e con la termodinamica.
(a) I microstati sono e uno solo ha tutte le molecole a sinistra: probabilità . Per 5 molecole per parte:
minuscola, perché le molecole sono solo dieci.
(b) Le molecole sono e si moltiplica per :
Con un’isoterma reversibile inventata, .
Controllo: coincidono perché . E appena 1,44 J/K corrispondono a microstati moltiplicati per .
6. Un blocco rovente nel lago
Testo. Un blocco di ferro di 4,0 kg, con , a 250 °C, viene gettato in un lago a 10 °C. Trova la temperatura finale, la variazione di entropia del blocco, del lago e dell’universo, e il lavoro perso. Controlla il risultato con il lavoro massimo ricavabile da macchine reversibili tra il blocco e il lago.
Il lago fa da sorgente: il blocco arriva a 10 °C, cioè 283,15 K, cedendo ; anche un laghetto di kg d’acqua si scalderebbe solo di . Con e la partenza a 523,15 K:
Con l’ambiente a :
Controllo. Usiamo il blocco come sorgente calda per tante piccole macchine di Carnot che scaricano nel lago. Quando il blocco è a e cede , una macchina reversibile ne trasforma in lavoro la frazione :
Lo stesso valore: circa il 28% del calore del blocco poteva diventare lavoro, e nel lago resta solo energia degradata.
In sintesi
- Disuguaglianza di Clausius: , con l’uguale solo per i cicli reversibili.
- Entropia: , funzione di stato in J/K; nelle trasformazioni irreversibili si calcola lungo una strada reversibile inventata.
- In generale , con .
- Formule: , , ; zero nell’adiabatica reversibile.
- Sistema isolato: ; universo: ; lavoro perso .
- Nel piano T-S il calore è un’area e il ciclo di Carnot un rettangolo, con .
- Boltzmann: ; nell’espansione libera .
Che cosa succede all’entropia avvicinandosi allo zero assoluto? Lo stabilisce l’ultimo principio: il terzo principio della termodinamica.
Domande frequenti
Cos'è l'entropia?
È una funzione di stato, indicata con S e misurata in J/K, che dice in che verso possono avvenire i processi: in un sistema isolato non può mai diminuire. La sua variazione si calcola lungo una trasformazione reversibile come ΔS = ∫δQ_rev/T. A livello microscopico conta il numero di modi in cui le molecole possono realizzare lo stesso stato macroscopico.
Qual è la formula dell'entropia?
In termodinamica si definisce la variazione: dS = δQ_rev/T, cioè il calore scambiato in modo reversibile diviso per la temperatura assoluta, e quindi ΔS = ∫δQ_rev/T tra lo stato iniziale e quello finale. In fisica statistica vale la formula di Boltzmann S = k_B·ln Ω, dove Ω è il numero di microstati e k_B ≈ 1,381·10⁻²³ J/K.
Cosa dice la disuguaglianza di Clausius?
Che per un ciclo qualsiasi la somma dei calori scambiati, ciascuno diviso per la temperatura della sorgente con cui viene scambiato, non può essere positiva: ∮δQ/T ≤ 0. L'uguale vale solo per i cicli reversibili. È l'estensione a tante sorgenti del risultato del teorema di Carnot, Q₁/T₁ + Q₂/T₂ ≤ 0, e da lei nasce la definizione di entropia.
L'entropia aumenta sempre?
L'entropia di un sistema isolato non può diminuire: resta costante nelle trasformazioni reversibili e aumenta in quelle irreversibili. L'entropia di un sistema non isolato può invece diminuire, come quella dell'acqua che gela nel freezer, purché quella dell'ambiente aumenti almeno altrettanto. Ciò che non diminuisce mai è l'entropia dell'universo, sistema più ambiente.
Come si calcola la variazione di entropia in una trasformazione irreversibile?
Dato che l'entropia è una funzione di stato, la sua variazione dipende solo dagli stati iniziale e finale. Si sceglie quindi una trasformazione reversibile qualsiasi tra gli stessi due stati e si calcola lungo quella ΔS = ∫δQ_rev/T. Nell'espansione libera di un gas, per esempio, il calore vero è zero, ma lungo un'isoterma reversibile si trova ΔS = n·R·ln(V_B/V_A), che è positivo.
Quanto vale la variazione di entropia di un gas perfetto?
ΔS = n·c_V·ln(T_B/T_A) + n·R·ln(V_B/V_A), con le temperature in kelvin. Per un'isoterma resta solo il secondo termine, per un'isocora solo il primo, per un'isobara vale n·c_p·ln(T_B/T_A); in un'adiabatica reversibile ΔS = 0. Si può scrivere anche con temperatura e pressione: ΔS = n·c_p·ln(T_B/T_A) − n·R·ln(p_B/p_A).
Cosa c'entra l'entropia con il disordine?
Secondo Boltzmann l'entropia è S = k_B·ln Ω, dove Ω è il numero di microstati, cioè di disposizioni delle molecole, che realizzano lo stesso stato macroscopico. Gli stati che a occhio sembrano disordinati, come un gas sparso in tutto il recipiente, hanno di solito moltissimi microstati, e quindi più entropia. Ma disordine è solo un'immagine: conta il numero di microstati, comprese le velocità delle molecole, e nel conto va messo anche l'ambiente.
Continua a studiare
Secondo principio della termodinamica: Kelvin-Planck, Clausius ed esercizi svolti
Perché il primo principio non basta, le macchine termiche e il loro rendimento, quanto rendono motori e centrali reali, frigoriferi e pompe di calore con il coefficiente di prestazione, gli enunciati di Kelvin-Planck e di Clausius, il moto perpetuo di seconda specie, la dimostrazione dell'equivalenza, le trasformazioni reversibili e irreversibili, il rendimento massimo, l'entropia e la freccia del tempo, la storia, gli errori più comuni e sei esercizi svolti.
Macchina e ciclo di Carnot: fasi, rendimento, frigorifero ed esercizi svolti
Cos'è una macchina termica e com'è fatta la macchina di Carnot, le quattro fasi reversibili del ciclo con calore, lavoro ed energia interna di ciascuna, perché i rapporti tra i volumi sono uguali, la dimostrazione del rendimento η = 1 − T₁/T₂, il ciclo nei piani p-V e T-S, il ciclo inverso di frigoriferi e pompe di calore, perché motori e centrali reali rendono molto meno, la storia di Sadi Carnot, gli errori più comuni e sei esercizi svolti.
Primo principio della termodinamica: energia interna, lavoro e trasformazioni del gas
Come l'energia meccanica diventa energia interna, il lavoro di un gas e l'area nel piano di Clapeyron, il lavoro contro una pressione esterna costante, l'enunciato ΔU = Q − W con i segni, perché l'energia interna è una funzione di stato, il moto perpetuo, l'espansione libera e l'energia interna del gas perfetto, la relazione di Mayer, le trasformazioni isocora, isobara, isoterma e adiabatica con l'equazione di Poisson, esempi reali, gli errori più comuni e sei esercizi svolti.